Cada resultado analítico que se incorpora a un expediente regulatorio lleva implícito un compromiso. Significa que el resultado se ha obtenido por personal cualificado, con equipos cualificados, mediante métodos validados y dentro de un sistema de calidad que un inspector puede reconstruir. Cuando los desarrolladores de medicamentos externalizan los ensayos, ese compromiso depende del laboratorio contratado. Un laboratorio certificado en Normas de Correcta Fabricación es mucho más que un laboratorio que trabaja siguiendo buenas prácticas: una autoridad competente ha inspeccionado sus instalaciones y ha confirmado su cumplimiento mediante un certificado. Conocer qué abarca la certificación GMP y qué queda fuera de su alcance ayuda a los promotores a seleccionar colaboradores cuyos datos mantengan su validez desde los primeros estudios en humanos hasta la autorización de comercialización.
Alcance de la certificación NCF en las CRO analíticas: qué abarca la Parte II de las NCF de la UE, más allá de la fabricación
La Parte II de las NCF de la UE, equivalente europea de la guía ICH Q7, define el concepto de «fabricación» en sentido amplio. Abarca la recepción de materiales, la producción, el acondicionamiento, el control de calidad, la liberación, el almacenamiento y la distribución, por lo que los ensayos analíticos constituyen por sí mismos una actividad sujeta a las NCF. En una organización de investigación por contrato (CRO, por sus siglas en inglés) especializada en servicios analíticos, varios apartados establecen los requisitos fundamentales de las NCF de la UE aplicables a los ensayos analíticos:
- Controles de laboratorio (apartado 11): especificaciones y procedimientos de ensayo con fundamento científico, un perfil de impurezas para cada principio activo farmacéutico (API, por sus siglas en inglés), investigaciones documentadas de resultados fuera de especificación (OOS, por sus siglas en inglés) y programas de estabilidad que empleen métodos validados e indicadores de estabilidad.
- Validación de métodos analíticos (apartado 12.8): los métodos se validan conforme a los criterios de la ICH, salvo que sean métodos farmacopeicos. Incluso en ese caso, debe verificarse su idoneidad en las condiciones reales de uso.
- Laboratorios contratados (apartado 16): los laboratorios contratados deben cumplir los mismos estándares NCF. El contratante los evalúa y estos trabajan bajo un acuerdo escrito que permite la realización de auditorías. Además, no pueden subcontratar sin autorización previa.
De acuerdo con la legislación de la UE, la autoridad competente emite un certificado NCF en un plazo de 90 días tras una inspección si se determina que las instalaciones cumplen los requisitos aplicables. Los certificados son específicos de cada centro y pueden limitarse a las actividades inspeccionadas. Además, se inscriben en la base de datos EudraGMDP, que permite verificar su autenticidad en toda la UE. Por tanto, la certificación NCF de un laboratorio analítico indica al promotor qué actividades ha verificado el inspector.
Cualificación del personal, cualificación de equipos y gestión de la calidad: la estructura de cumplimiento que sustenta los ensayos analíticos bajo NCF
Los requisitos de cualificación del personal conforme a las NCF son el primer aspecto que debe abordarse. Un laboratorio necesita disponer de personal suficiente, con la formación académica, la capacitación y la experiencia adecuadas para desempeñar sus funciones, responsabilidades definidas por escrito y formación periódica documentada y evaluada regularmente.
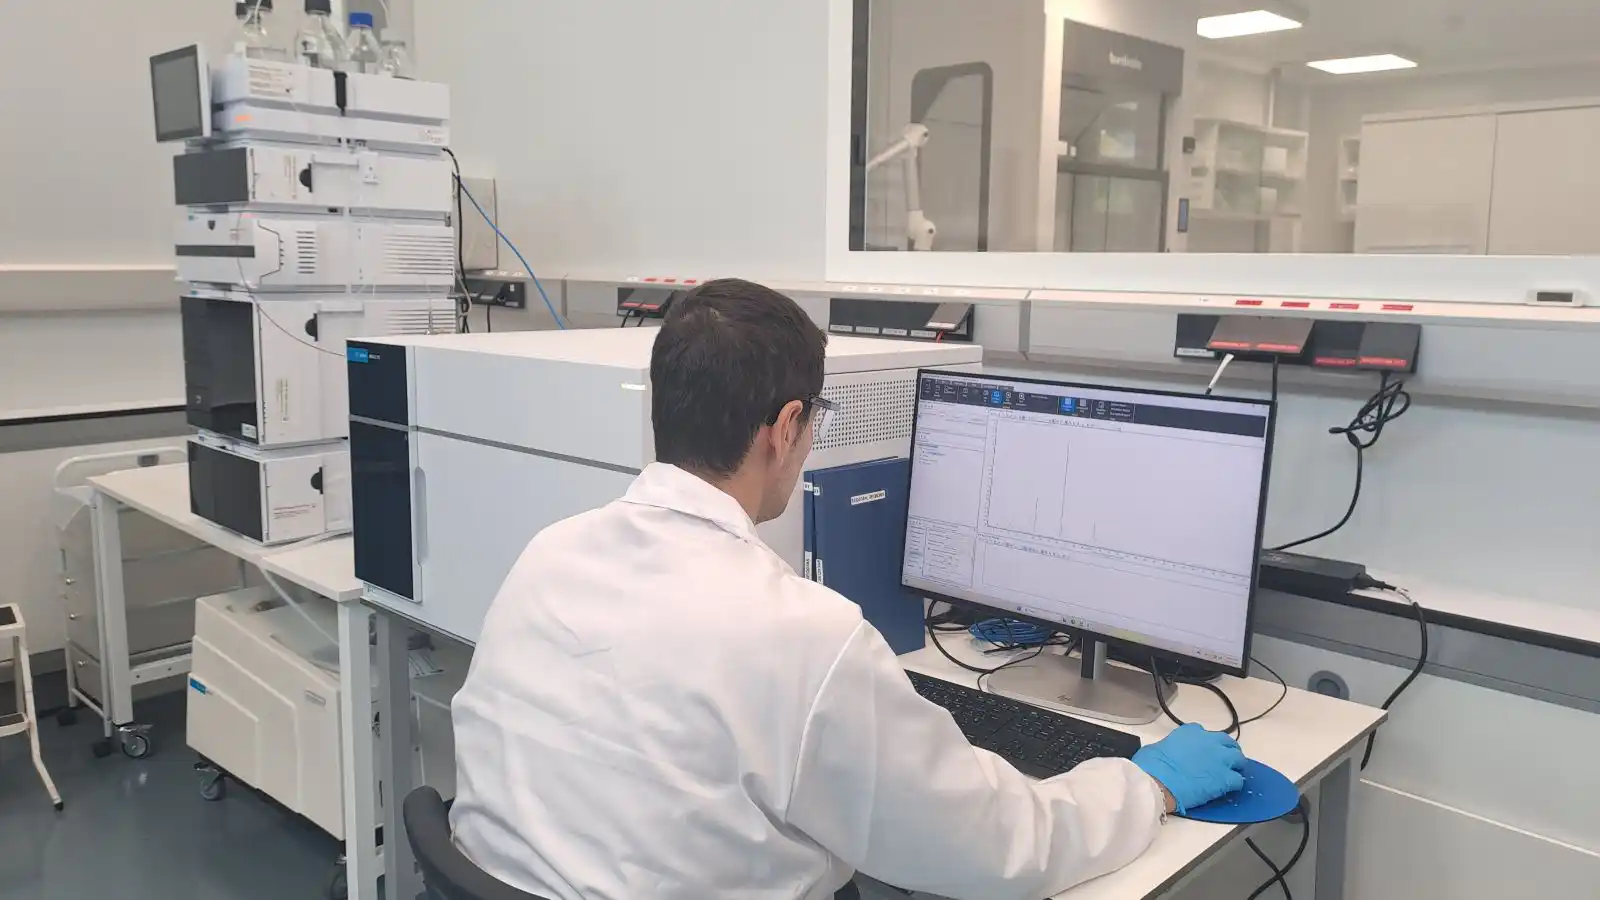
Los instrumentos analíticos deben estar cualificados antes de validar los métodos en ellos. La cualificación de equipos en la práctica de laboratorio bajo NCF sigue el ciclo de vida descrito en el anexo 15, desde los requisitos del usuario hasta la cualificación del diseño, la instalación, el funcionamiento y el rendimiento. La calibración debe ser trazable a patrones certificados, y los instrumentos que no superen la calibración deben retirarse de uso. Los sistemas informatizados deben estar validados, y sus registros de auditoría deben dejar constancia de quién ha realizado cada cambio y cuándo. El anexo 15 también exige validar todos los métodos analíticos utilizados en estudios de cualificación, validación o limpieza, con límites de detección y cuantificación adecuados cuando sea necesario.
La parte del sistema de gestión de la calidad bajo NCF relativa a las actividades analíticas integra todos estos elementos. Se basa en una unidad de calidad independiente de producción, en el registro de los datos en el momento en que se realiza cada actividad y en la revisión por una segunda persona de la totalidad de los datos brutos. Las directrices de la Agencia Europea de Medicamentos (EMA, por sus siglas en inglés) añaden que los datos electrónicos constituyen el registro original y deben revisarse, incluidos los registros de auditoría, antes de tomar cualquier decisión. Revisar únicamente las impresiones puede ocultar resultados descartados o reprocesados. Esta estructura es la que convierte un certificado de análisis en una evidencia fiable, en lugar de un resumen cuya veracidad deba aceptarse sin más.
NCF frente a ISO 17025: marcos de acreditación y qué garantiza cada uno al externalizar servicios analíticos
La cuestión de NCF frente a ISO 17025 surge con frecuencia durante la cualificación de proveedores, y ambos marcos responden a necesidades diferentes. La norma ISO/IEC 17025 es la principal norma internacional que permite a los laboratorios de ensayo y calibración demostrar su competencia técnica. Exige el uso de materiales de referencia certificados para la calibración, el análisis de tendencias de los datos de los instrumentos, la demostración de la competencia de los analistas y la evaluación de la incertidumbre de medida para cada técnica acreditada.
La certificación NCF es un estatus regulatorio. La emite una autoridad competente tras inspeccionar las instalaciones conforme a los requisitos de las NCF, y su alcance puede abarcar todo el centro o limitarse a actividades específicas. Cuando los resultados determinan la uniformidad, la concentración o la potencia de un principio activo farmacéutico (API, por sus siglas en inglés) o de un medicamento, ya sea durante el proceso de fabricación o para la liberación de lotes, es el marco de las NCF el que resulta aplicable. Por tanto, un laboratorio farmacéutico acreditado según la norma ISO 17025 ofrece garantías metrológicas de gran valor que complementan los marcos regulatorios, pero la acreditación ISO 17025 no equivale a un certificado NCF.
Cuándo es necesario externalizar ensayos bajo NCF: qué actividades requieren una CRO con certificación NCF
¿Es legalmente obligatorio que los laboratorios contratados trabajen bajo NCF? Depende menos de quién realice el análisis que del uso que se dé a sus resultados. Cualquier laboratorio cuyos datos respalden la liberación de lotes, la asignación del periodo de validez o la validación de procesos y métodos queda dentro del ámbito de aplicación de las NCF. Las NCF de la UE exigen que los laboratorios contratados cumplan los mismos estándares que el fabricante, mediante acuerdos escritos y auditorías. En Estados Unidos, un medicamento fabricado o manipulado en condiciones que no cumplen las actuales buenas prácticas de fabricación (current Good Manufacturing Practice, cGMP) se considera adulterado. En definitiva, para determinar qué laboratorios necesitan la certificación NCF, hay que seguir el recorrido de los datos y analizar para qué se utilizan.
Los supuestos habituales que determinan cuándo se aplican estos requisitos incluyen:
- Ensayos de liberación y verificación de especificaciones de principios activos farmacéuticos (API), productos intermedios y medicamentos terminados.
- Estudios de estabilidad que respaldan la asignación de fechas de repetición de ensayos o de caducidad.
- Validación de métodos analíticos destinados a su transferencia al control de calidad (QC) o citados en un expediente regulatorio.
- Ensayos analíticos en el marco de la validación de procesos y de limpieza.
- Ensayos de medicamentos en investigación y de sus principios activos, cuando sean aplicables los requisitos NCF, de forma adaptada a la fase de desarrollo.
El nivel de exigencia de las NCF aumenta en función del riesgo a medida que un programa avanza desde las primeras fases de investigación hasta las etapas más avanzadas del desarrollo. Para los principios activos farmacéuticos destinados a ensayos clínicos, la Parte II admite métodos que todavía no estén validados, siempre que tengan una base científica sólida.
La externalización de ensayos analíticos bajo NCF también implica que el promotor debe realizar sus propias comprobaciones. La EMA espera normalmente que exista un contrato escrito directo entre el fabricante responsable de la certificación de los lotes y cada centro donde se realizan los ensayos. También espera que el contratante verifique la gobernanza de los datos del laboratorio antes de aprobarlo y periódicamente con posterioridad. Por este motivo, un programa de auditorías de laboratorios analíticos bajo NCF sigue siendo esencial incluso cuando existe un certificado válido: el certificado refleja las conclusiones de la autoridad competente, mientras que la auditoría permite al promotor cumplir con su propia obligación de supervisión. Para comprobar la validez de los certificados NCF, las autoridades de la UE recomiendan consultar la base de datos EudraGMDP, donde las autoridades competentes registran tanto los certificados NCF como las declaraciones de incumplimiento.
Cómo influye la certificación NCF de tu CRO en la preparación de los expedientes de solicitud de IND, autorización de comercialización (MAA) y licencia de productos biológicos (BLA)
Para una solicitud de autorización de comercialización (MAA) en Europa, la EMA comprueba el cumplimiento de las NCF en todos los centros de la cadena de suministro en el momento de la presentación de la solicitud, incluidos los acuerdos relativos a los ensayos y la liberación de lotes. Las inspecciones previas a la autorización pueden comenzar ya en el día 80 y suelen realizarse durante el periodo de suspensión del procedimiento (clock stop). Los cambios de última hora en los acuerdos de fabricación, ensayos y liberación pueden retrasar la evaluación y, una vez validada una solicitud, los cambios en los centros de fabricación suelen requerir una variación.
En las fases más tempranas del desarrollo, el expediente de medicamento en investigación (IMPD), necesario para los ensayos clínicos en la UE, debe describir la validación de los métodos analíticos y los ensayos de estabilidad. Para la fase I, debe demostrar que se ha iniciado un programa de estabilidad en curso en condiciones aceleradas y a largo plazo. Un soporte analítico eficaz bajo NCF para una solicitud de nuevo fármaco en investigación (IND) requiere métodos adaptados a cada fase de desarrollo, que puedan evolucionar hasta convertirse en procedimientos de control de calidad (QC) plenamente validados sin necesidad de desarrollarlos de nuevo.
En una solicitud de licencia de productos biológicos (BLA), la sección de química, fabricación y controles (CMC) debe documentar la validación de los métodos, los estudios de estabilidad y los procedimientos de control de calidad. Además, la Administración de Alimentos y Medicamentos de Estados Unidos (FDA) lleva a cabo inspecciones previas a la autorización para comprobar el cumplimiento de las actuales buenas prácticas de fabricación (cGMP). En las distintas regiones, los requisitos de ensayos bajo NCF para las solicitudes MAA y BLA convergen en un mismo punto: disponer de datos generados bajo NCF que sean trazables y puedan defenderse ante una revisión regulatoria. Colaborar con una CRO especializada en validación de métodos bajo NCF cuyo cumplimiento ya se haya verificado evita costosas medidas correctivas en la fase más crítica de un programa.
En AMSbiopharma, nuestro laboratorio analítico certificado en NCF, autorizado por la Agencia Española de Medicamentos y Productos Sanitarios (AEMPS), presta apoyo a programas de desarrollo desde la caracterización inicial hasta la presentación de solicitudes regulatorias. Combinamos plataformas avanzadas de UPLC-MS/MS con desarrollo y validación de métodos conforme a las directrices de la ICH, estudios de estabilidad y caracterización del perfil de impurezas, todo ello bajo un sistema de calidad diseñado para responder a las inspecciones.
Referencias
ECA Academy. What are the GMP requirements for drug development? [Internet]. Heidelberg: ECA Academy; [citado el 8 de octubre de 2026]. Disponible en: https://www.gmp-compliance.org/gmp-news/what-are-the-gmp-requirements-for-drug-development
European Commission. EudraLex Volume 4: EU guidelines for good manufacturing practice for medicinal products for human and veterinary use. Part II: basic requirements for active substances used as starting materials [Internet]. Brussels: European Commission; 2014 Aug 13 [citado el 8 de octubre de 2026]. Disponible en: https://health.ec.europa.eu/system/files/2016-11/2014-08_gmp_part1_0.pdf
European Commission. EudraLex Volume 4: EU guidelines for good manufacturing practice for medicinal products for human and veterinary use. Annex 15: qualification and validation [Internet]. Brussels: European Commission; 2015 Mar 30 [citado el 8 de octubre de 2026]. Disponible en: https://health.ec.europa.eu/document/download/7c6c5b3c-4902-46ea-b7ab-7608682fb68d_en
European Medicines Agency. Guidance on good manufacturing practice and good distribution practice: questions and answers [Internet]. Amsterdam: EMA; 2009 [citado el 8 de octubre de 2026]. Disponible en: https://www.ema.europa.eu/en/human-regulatory-overview/research-development/compliance-research-development/good-manufacturing-practice/guidance-good-manufacturing-practice-good-distribution-practice-questions-answers
Spinei A. GMP inspections MAA submission preparedness [Internet]. 12th Industry Stakeholder Platform Meeting on the Centralised Procedure; 2024 Jun 19; Amsterdam. Amsterdam: European Medicines Agency; 2024 [citado el 8 de octubre de 2026]. Disponible en: https://www.ema.europa.eu/system/files/documents/presentation/topic-71-gmp-inspections-maa-submission-preparedness-spinei-ema-pdf_en.pdf
The FDA Group. The biologics license application (BLA) process explained [Internet]. Boston: The FDA Group; 2024 Sep 10 [citado el 8 de octubre de 2026]. Disponible en: https://www.thefdagroup.com/blog/2014/07/test-the-biologics-license-application-bla-process/